 Shop
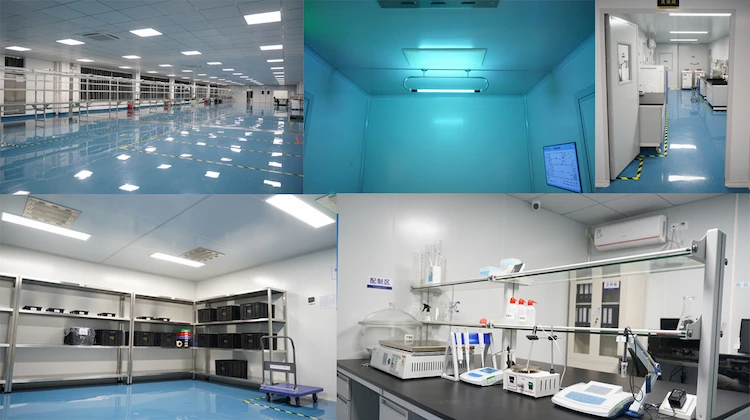
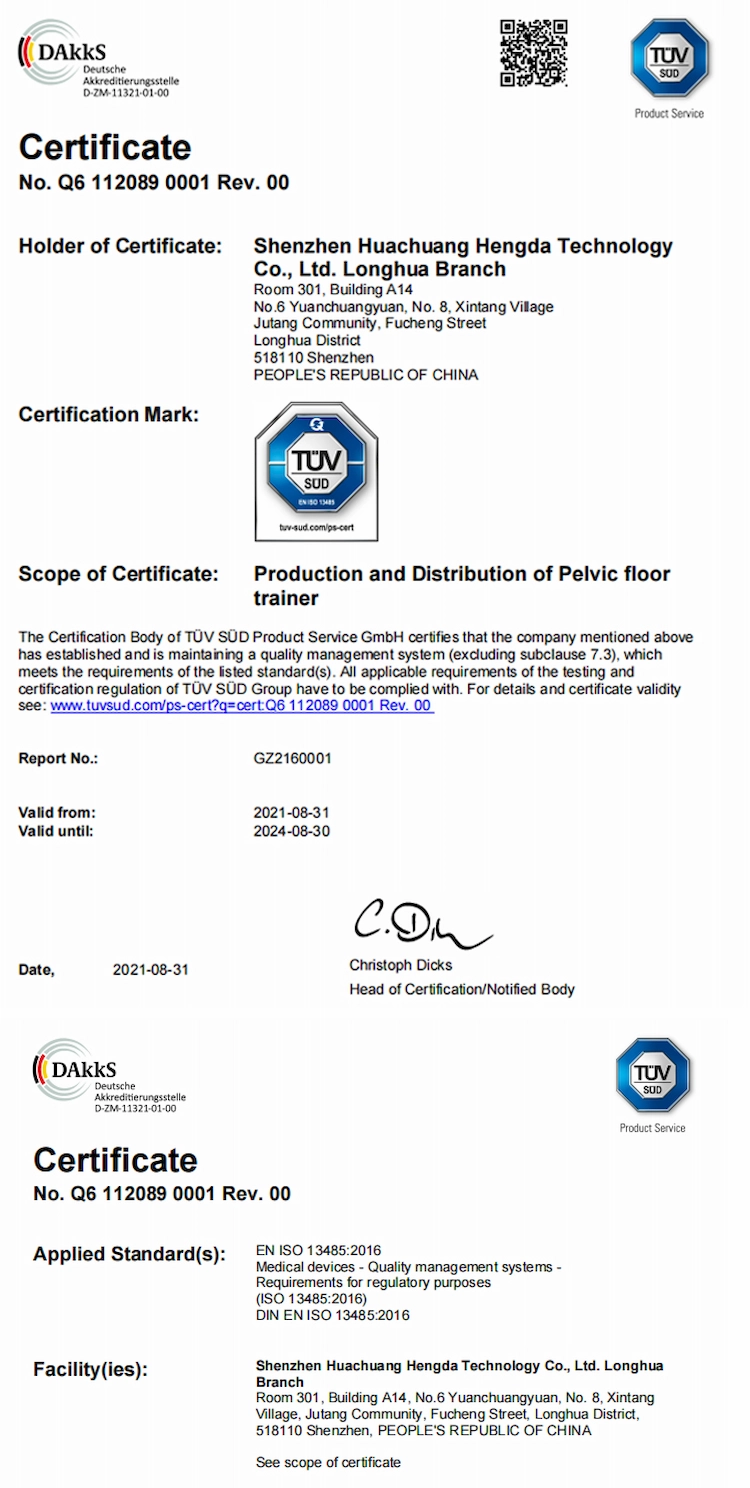
Wir haben großartige Neuigkeiten für unsere Kunden im Bereich Medizinprodukte: Die Reinraumfertigung von MOKO für medizinische Produkte wurde vom TÜV SÜD nach EN ISO 13485:2016 zertifiziert. Wir tragen nun das weltweit anerkannte Gütesiegel für Vertrauen und Qualität und garantieren unseren Kunden sichere, zuverlässige und nachhaltige Medizinprodukte für verlässliche Lösungen.
Was ist ISO 13485 zertifiziert
ISO 13485 ist der maßgebliche Standard für Qualitätsmanagementsysteme (QMS) zur Prüfung der Eignung von Medizinprodukten. Sein Hauptziel ist es, die optimale Funktionsfähigkeit von Medizinprodukten und zugehörigen Dienstleistungen sicherzustellen. Jedes Unternehmen oder jede Organisation, die medizinische Geräte entwickelt, herstellt, wartet, lagert, vertreibt oder installiert, muss diese regulatorischen Standards erfüllen, bevor sie ihre Dienstleistungen für Endverbraucher anbieten kann. MOKO stellt wie immer die Interessen seiner Kunden an erste Stelle und erfüllt diese Standards.
Diese Zertifizierung ist weltweit anerkannt. ISO 13485 ist derzeit das verbindliche Qualitätsmanagementsystem der FDA, nachdem die USA eine Harmonisierung von ISO 1385:2016 mit US FDA 21 CFR 820 vorgeschlagen haben. Die ISO 13485-Zertifizierung kann jeder registrierten Organisation unabhängig von ihrer Größe verliehen werden, sofern sie die regulatorischen Anforderungen erfüllt. Da es sich nicht um einen persönlichen Standard handelt, kann die Zertifizierung jedoch nicht an eine einzelne Person vergeben werden.
Da es sich bei der ISO 13485 nicht um einen festgelegten Produktstandard handelt, schreibt sie auch nicht die Qualität medizinischer Produkte vor. Vielmehr handelt es sich um einen produktbasierten Standard, an den sich bestimmte Organisationen halten müssen.
Qualitätsmanagementsystem für Medizinprodukte
Das Qualitätsmanagementsystem (QMS) für Medizinprodukte ist ein strukturiertes System, das Standardanforderungen für Verfahren und Prozesse bei Design, Prototyping, Herstellung, Lieferung und Lagerung von Medizinprodukten umfasst. Da die ISO kein Unternehmen für die Einhaltung ihrer Anforderungen akkreditiert oder zertifiziert, beauftragt sie andere Organisationen wie TÜV SÜD mit der Akkreditierung. Die ISO 13485, das weltweit anerkannte QMS für die Medizinproduktebranche, beschreibt daher lediglich die Sicherheits- und Qualifikationsstandards, die ein Unternehmen erfüllen muss, um die ISO 13485-Zertifizierung von TÜV SÜD zu erhalten.
Um die TÜV SÜD-Zertifizierung zu erhalten, muss ein Unternehmen seine Fähigkeit unter Beweis stellen, medizinische Geräte und Lösungen bereitzustellen, die stets den Anforderungen seiner Kunden und den erforderlichen gesetzlichen Bestimmungen entsprechen.
Die neue Ausgabe der ISO 13485-Zertifizierung (ISO 13485:2016) baut auf der vorherigen ISO 9001 auf und ergänzt sie um weitere regulatorische Anforderungen. Diese neue Version trat am 1. März 2016 in Kraft und berücksichtigt den technologischen Fortschritt und die Entwicklung globaler Anforderungen der letzten 12 Jahre.
EN ISO 13485 vs. ISO 13485-Zertifizierung
Die Begriffe EN und ISO sind für viele Menschen schwer zu verstehen und stehen manchmal vor der Frage, welche Normen sie übernehmen oder einhalten sollen. Um EN ISO 13485 von ISO 13485 zu unterscheiden, müssen wir verstehen, was EN-Normen und ISO-Normen bedeuten.
EN-Normen werden auch als harmonisierte europäische Normen bezeichnet. Ihr Zweck besteht darin, die Einhaltung der wesentlichen regulatorischen Anforderungen der europäischen CE-Verordnungen zu bestätigen. Das bedeutet, dass bestehende ISO-Sicherheitsnormen unverändert in die EN-Sicherheitsnorm übernommen werden müssen.
Auf der anderen Seite handelt es sich bei den ISO-Sicherheitsnormen um festgelegte regulatorische Anforderungen, die von einem Normungsinstitut ausgearbeitet wurden. ISO dient einer Drittorganisation wie dem TÜV SÜD dazu, die Konformität eines Unternehmens zu überprüfen, um eine Zertifizierung zu erhalten.
Im Allgemeinen handelt es sich bei EN-Normen nicht um unabhängige Normen, die von einer EN-Organisation erstellt werden, sondern häufig um von der Europäischen Kommission (EG) harmonisierte IEC- oder ISO-Sicherheitsnormen.
Beispielsweise kann die ISO eine Norm erstellen, beispielsweise die ISO 45000-Familie – Arbeitsschutz. Übernimmt ein EU-Mitgliedsland diese Norm, muss die EU sie als harmonisierte EN-Norm veröffentlichen. Alle anderen EU-Mitgliedsländer müssen diese harmonisierte Norm dann genehmigen und übernehmen und alle widersprüchlichen nationalen Normen entfernen. Nach der Harmonisierung muss die ISO-Norm mit dem Präfix „EN“ umbenannt werden, beispielsweise in EN ISO 13485.
Nachdem der schwierige Teil nun erledigt ist, können wir nun zwischen EN ISO 13485 und der ISO 13485-Zertifizierung unterscheiden. Die EN ISO 13485-Zertifizierung wird von einer Organisation angeboten, die die Einhaltung der harmonisierten ISO 13485-Normen in der EU durch ein Unternehmen bestätigt. Im Gegensatz dazu wird die ISO 13485-Zertifizierung an Unternehmen vergeben, die die ISO 13485-Normen eingehalten haben.
ISO13485-Zertifizierungsprozess
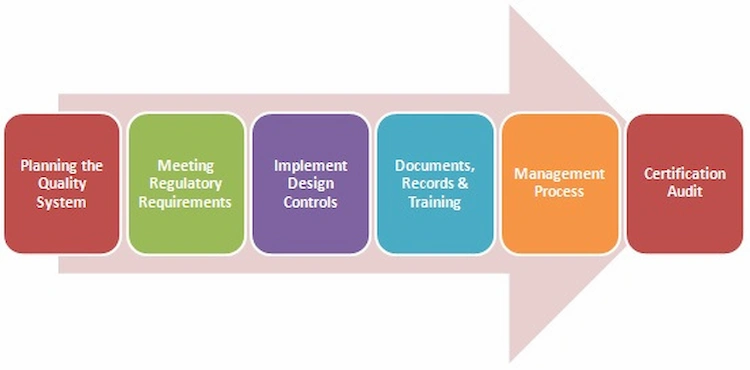
Jede Organisation, die mit Medizinprodukten arbeitet, muss strenge Anforderungen erfüllen. Dies soll sicherstellen, dass sie den Prozess zur Herstellung und Bereitstellung von Medizinprodukten vollständig verstehen. MOKO war da keine Ausnahme. Wir wurden einem gründlichen Audit durch eine Zertifizierungsstelle (Certified Body) unterzogen, bevor wir unsere ISO 13485-Zertifizierung erhielten, die voraussichtlich drei Jahre dauern wird. Nach drei Jahren werden wir uns einem weiteren Audit unterziehen, um erneut zertifiziert zu werden.
Diese Anforderungen werden regelmäßig aktualisiert, daher ist nach einer gewissen Zeit eine erneute Zertifizierung erforderlich.
Der Zertifizierungsprozess umfasst sechs Schritte. Zunächst muss das Unternehmen seine Qualitätssicherungsanlagen dokumentieren und präsentieren, um Änderungen im QMS umzusetzen. Zweitens muss es die gesetzlichen Anforderungen der Vertriebsregion erfüllen. Drittens muss es ein Designprotokoll gemäß den Kundenanforderungen implementieren. Im vierten Schritt müssen Unternehmen ihre Dokumentation für Aufzeichnungen und Schulungen im Qualitätsmanagementprozess vorlegen. Im fünften Schritt bewertet der Zertifizierungsausschuss den Risikomanagementprozess des Unternehmens, was zum letzten Schritt des Zertifizierungsaudits führt. Dieses wird von Fachpersonal aus dem medizinischen Bereich und einem ISO-Beauftragten durchgeführt. Nach Abschluss des Audits können verschiedene Korrekturpläne vorgeschlagen werden, die das Unternehmen akzeptieren muss, um das endgültige ISO 6-Zertifikat zu erhalten.
Klauseln im ISO 13485-Standard
1. (Absatz 4) Verantwortung QMS: Gibt die allgemeinen Anforderungen und Dokumentationsanforderungen an das zu zertifizierende Unternehmen vor.
2. (Klausel 5) Verantwortung des Managements: Umreißt die Qualitätspolitik, Managementprüfung, Planung, Verantwortung, Kommunikation und Autorität, das Engagement des Managements und die Kundenorientierung.
3. (Klausel 6) Ressourcenmanagement: Beschreibt die Infrastruktur, die Humanressourcen, die Arbeitsumgebung und den Kontaminationskontrollplan sowie die Quelle/Bereitstellung von Ressourcen.
4. (Klausel 7) Produktrealisierung: Beschreibt die Produktion und Bereitstellung von Dienstleistungen, die Kontrolle von Überwachungs- und Messinstrumenten, den risikobasierten Ansatz zur Produkterreichung, Design und Entwicklung sowie kundenbezogene Prozesse.
5. (Klausel 8) Prozesse zur Produktmessung, -analyse und -verbesserung: Beschreibt die Überwachung und Messung, die Datenanalyse, die Kontrolle nicht konformer Produkte und die Produktverbesserung.
So wählen Sie die richtigen Sicherheitsstandards aus
Um sicherzustellen, dass Sie aufgrund fehlender ISO- oder EN-Zertifizierungen nicht vom Markt ausgeschlossen werden, sollten Sie die folgenden Schritte befolgen. Sie helfen Ihnen, die festgelegten Sicherheits-, Umwelt- und Gesundheitsstandards einzuhalten.
1. Beantworten Sie Folgendes: Produkttyp, Zielmarkt, Zielgruppe/Kunde, Land, in dem Ihre Waren verkauft werden, neueste ISO/EN/IEC-Normen, auf die Sie sich beziehen, staatliche/lokale Gesetzgebung, die für Ihre Waren gilt.
2. Wählen Sie die richtige Norm: Gibt es eine staatliche/lokale EN-, ISO- oder IEC-Norm, die für Ihr Produkt gilt? Halten Sie alle Verhaltensregeln der Region ein, in der Sie tätig sind.
3. Nutzen Sie ein digitales Tool, um die relevanten Standards zu finden, die Sie basierend auf dem Standort und anderen Schlüsselwörtern wie der Art des Produkts einhalten müssen.
Vorteile einer ISO 13485-Zertifizierung
Aus diesen Gründen sollten Sie Ihr Medizinprodukt und zugehörige Produkte nach ISO 13485 zertifizieren lassen:
1. Es verbessert die Qualität, Effektivität und Transparenz Ihrer Prozesse und Verfahren. Dies stärkt das Vertrauen Ihrer Kunden und die Glaubwürdigkeit Ihrer Marke.
2. Es bestätigt die Qualität, Zuverlässigkeit, Leistungseffizienz und Sicherheit Ihrer medizinischen Geräte.
3. Steigert Ihren Ruf und die Kundenzufriedenheit
4. Funktioniert als Marketinginstrument für Ihr Unternehmen
5. Es gibt keine Retouren, da Ihre Produkte die Standardqualitäts- und Sicherheitsmaßnahmen ausreichend erfüllen, um Ihre Kunden zu beeindrucken und zufriedenzustellen.
Es ist kein Geheimnis, dass ein Medizinprodukt über Leben und Tod eines Verbrauchers entscheiden kann. In diesem Sinne ist MOKO stets bestrebt, das Qualitätsmanagement-Audit im Design zu bestehen, Entwicklungs- und Produktionsprozesse, um sicherzustellen, dass das Endprodukt das Leben unserer Verbraucher verbessert. Aus diesem Grund wurden wir immer wieder nach ISO13485 zertifiziert.
Darüber hinaus sind wir UL-, RoHS-, ISO 14001- und ISO 9001-zertifiziert, um unsere Gesamtabläufe für unsere Kunden zu verbessern.